
一圈量子自旋彼此交换状态,远处的自旋之间还可以有很强的相互作用。这些额外联系,能否把最低能态与下一个态之间的能量间隔越撑越大?格物的研究员证明,对一类守恒且均匀的自旋环,有些作用无论多强、多远,都越不过一道由相邻交换决定的精确上限。关键是把整个量子态沿圆环逐渐“扭”过一圈,再追问每种作用究竟感受到了什么。
不必解出所有能级,也能知道一些事
量子系统只能处在某些允许的能量状态上。能量最低的叫基态;若基态只有一个,从它到下一个能态需要增加多少能量,就是这里关心的能隙。
这个间隔决定了低能世界中有哪些变化可能发生。如果一条越来越长的链始终保持有限的能隙,足够小的能量便无法让它离开基态;如果能隙随长度增加而趋于零,就会不断出现能量更接近基态的状态。判断这两种可能,是理解量子物质的重要一步。
困难在于,相互作用会把大量自旋纠缠在一起。即使每个位置只有两个基本状态,整条链可叠加的排列也会随长度迅速增加。直接求出最低几个能级往往已经很难,更不用说允许任意强的远程作用之后会怎样。
物理学家因此需要另一种知识:不必知道每个能级在哪里,先证明下一个能级不可能高过某处。这样的能隙上界如果随着环变长而降到零,就能排除“唯一基态与始终有限的能隙同时存在”的可能。它也给有限大小系统的计算提供了一个必须满足的约束。
1961 年,Elliott Lieb、Theodore Schultz 和 Daniel Mattis 建立了这类论证的经典起点,后来被称为 LSM 定理。其核心办法是从基态制造一个能量很低、却与基态正交的状态。正交意味着它是独立的量子态,不能只是原来的基态换了一种写法。原始论文开创的这条路线,能在不完整求解模型的情况下约束低能行为。
格物的研究员沿着这条路线,追问了一个更具体的问题:为制造这个新态,某种相互作用究竟要付出多少能量?如果只看它连接了多远的自旋,可能会把代价算高。
沿圆环逐渐扭过一圈
先把研究对象说清楚。考虑一圈等间隔的格点,每格放一个自旋二分之一的量子自由度。沿选定的轴测量,它有“上”和“下”两个结果。为了看清状态如何转移,可以把上自旋记作有一个粒子,下自旋记作空位;每格最多放一个粒子。这里的粒子是描述自旋的记号,不要求真的有带电物体在移动。
相邻两个自旋可以交换上、下状态,也就是一个粒子与旁边的空位交换位置。这种沿两个横向自旋分量发生的交换,构成所谓 XY 模型的交换项。本文考虑环上每一条相邻键的交换强度相同,而且总的上自旋数守恒。固定这个数,就得到一个单独的状态子空间;接下来所有能隙都在这个子空间内比较。
还需要环的均匀性:把整个系统平移一个格点,描述其能量和运动的规则保持不变。粒子数既不为零,也不把环完全填满。交换的正负号也有条件:负交换适用于任意环长,正交换则要求格点数为偶数。以下精确上限在这些条件下成立。
如何“扭”量子态?量子态不仅包含各种上、下排列各有多大权重,还包含它们的相位。相位可以用钟面的指针来表示:指针转过整圈,相位回到原处;不同排列之间的相位差会影响量子叠加。
现在对每格施加一个局域旋转,让旋转角随位置均匀增加,沿环走完一周恰好增加一整圈。对于某一种粒子排列,每个被占据的位置都会贡献相应的相位,合起来改变这个排列在量子态中的相位。这就是均匀扭转。它改变的是量子叠加,并没有把格点或粒子真的扭成螺旋。
这种缓慢变化的旋转为什么能制造一个新态?在均匀的环上,唯一基态平移一格后只能乘上一个整体相位。扭转后的状态在同样的平移下,会额外获得一个由每格平均粒子数决定的相位。当平均粒子数不是整数时,这个额外相位不等于一,两个状态便具有不同的平移性质,必然正交。对这里每格至多一个粒子的环,只要既非全空也非全满,就符合要求。
因此,扭转后的态确实独立于基态。它未必恰好是某个能量本征态,但根据量子力学的变分原理,它的平均能量不可能低于第一个激发能级。于是,只要把扭转增加的能量压得足够低,就给能隙找到了上界。
同样跨得很远,代价可以完全不同
最直接的估算把相互作用跨越的距离当成代价的来源。一次交换如果把粒子搬到远处,它的起点和终点受到的局域旋转确实不同;跨得越远,积累的相位差通常越大。
但连接远处的两个格点,不一定意味着在它们之间搬运粒子。
例如,某项作用只是根据两个位置有没有粒子来改变能量:两端都被占据时是一种能量,一端空着时是另一种。这样的密度相互作用可以很强,也可以连接环上相距很远的地方。可它并不改变任何格点的占据数。扭转只给每种排列乘上相位,不会改变这项作用对该排列指定的能量。因此,这项作用在扭转前后完全相同,对扭转增加的能量贡献为零。
更有意思的是,粒子真的移动了,代价仍可能为零。设一次协同过程同时完成两个跳跃:一个粒子向右移一格,另一个在远处向左移一格。均匀扭转给前者增加的相位,被后者恰好抵消。只要它们属于同一次协同过程,两个跳跃无论相隔多远,合起来都不受这次扭转影响。若两个跳跃可以独立发生,就不能这样一笔勾销。
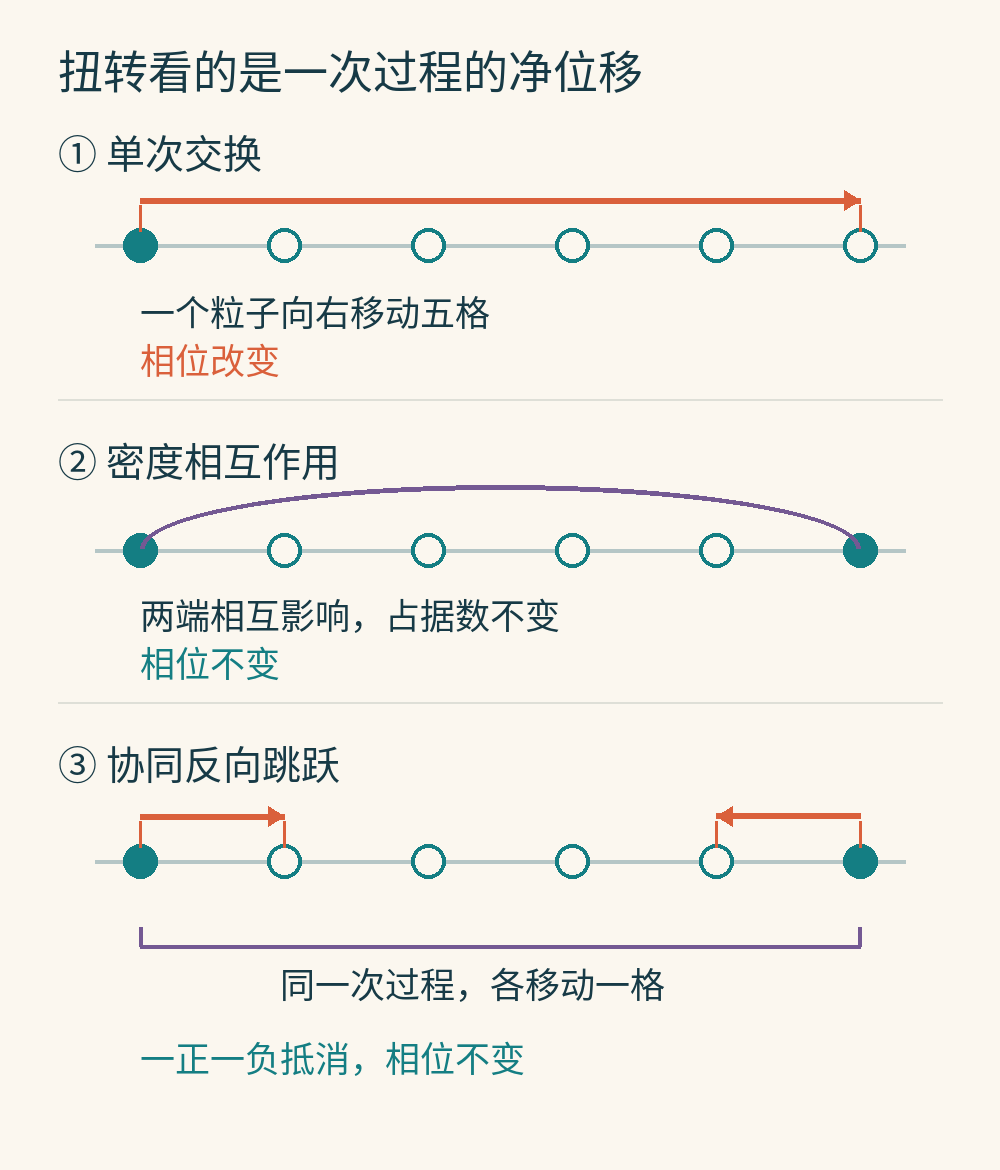
这也说明,“零代价”说的是一项作用对特定扭转的响应。它仍能大幅改变基态、总能量,以及系统偏爱怎样的粒子排列。
这一抵消机制有前人的基础。Kiyohide Nomura、Junpei Morishige 和 Takaichi Isoyama 在 2015 年的研究中,已经用正反两个扭转的组合证明,纵向自旋作用不必受到同样的距离限制。格物的研究员这次进一步把估算组织成系统的方法。他们比较一项作用真正能够相互转化的粒子排列:这些排列在扭转下获得的相位如果相同,就没有代价;不同,才需要估算相位差有多大。对于跨越圆环接缝的过程,还要把绕行一整圈后相位不变这件事计入。
同一个描述系统能量的算符,可能被写成不同的相互作用之和。不合适的写法会掩盖抵消,得到不同的估算。格物的研究员允许比较所有符合守恒要求的拆法,取其中最低的代价,使最后的量成为系统算符本身的性质。这提供了一种比单看作用范围更细的核算办法。
不过,最紧的能隙上限还需要再走一步。
整条链的交换,不能同时达到每条键的极限
正着扭一圈,能量会怎样变;反着扭一圈,又会怎样变?把两者取平均,随扭转方向变号的部分便抵消了。两个新态都与唯一基态正交,其中至少一个的能量不会高于这个平均值。
如果附加的相互作用在扭转下保持不变,它们就从这个平均能量差中完全消失。剩下的,只是相邻 XY 交换项在原基态中的平均值,乘上一个由每格扭转角决定的因子。
注意,这并不意味着附加作用对结果毫无影响。它们会改变基态,进而改变基态中交换能量的平均值。真正有用的是,无论基态被改变成什么样,交换项的平均能量都不能低于这个交换算符自身的最低能量。
旧的逐键估算分别给每条相邻键取最大的可能贡献,再全部相加。这等于放松了一个约束:同一个量子态必须同时安排整条链的交换,不能让每条键各自独立地占尽好处。格物的研究员保留这个整体约束,直接使用纯 XY 环已知的最低交换能量,从而得到更紧的界。这一已知谱是论证的输入;新的结果在于它如何限制所有符合条件的附加作用。
用公式写出来,上限很简洁。设格点数为 ,上自旋数为 ,均匀交换的系数为 ,那么
这里, 是固定 后最低两个能级之差, 是交换系数的大小。为明确归一化,一对相邻格点交换粒子与空位时,对应的跃迁矩阵元是 。环长至少为三个格点,并须满足前述交换符号、守恒和平移条件;所有额外作用还须在均匀扭转下保持不变。满足这些条件后,额外作用的强度、范围,以及一次涉及多少个自旋,都不再需要上限。
这个不等式有什么特别?去掉所有附加作用,纯 XY 环的能隙就恰好等于右边。因此,在允许添加的全部作用中,右边确实是能隙能达到的最大值;它不是一个还可以继续降低的宽松估计。一个容易求解的模型,由此给一大类难以求解的模型设下了共同的极限。
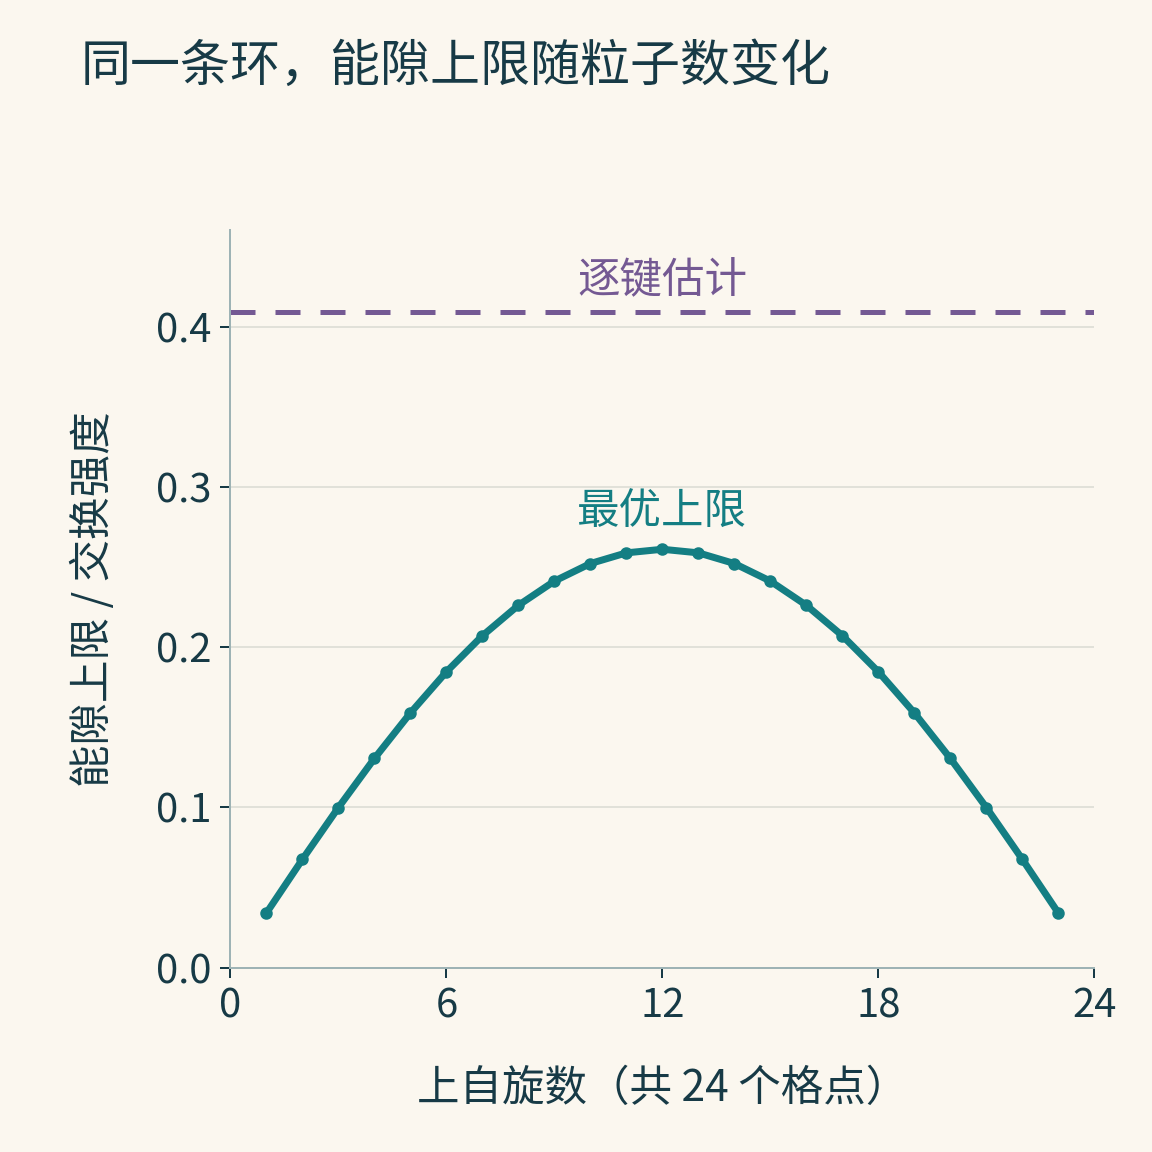
在半填充时,也就是一半格点对应上自旋,公式中的第二个正弦等于一。环足够长时,最大能隙约为 。逐键估算给出的则约为 。两者都随环长的倒数下降,但新的界把最大可能的间隔进一步压低了。
粒子很稀少时,区别更明显。如果保持粒子数不变,只增加格点数,两个正弦因子都会随环长下降,上限就按环长平方的倒数下降。只有少量空位、其余位置几乎填满时也一样。这揭示了单看距离和键强度会漏掉的信息:固定交换强度后,环里究竟有多少粒子或空位,也限制着最低能级能拉开多远。上界本身仍不能确定一般相互作用系统的实际下降速度。
零代价,留下了怎样的自由
精确上限也让取等条件变成了一个有意义的问题:哪些作用能够加入系统,却仍让能隙停在最高处?
对于只根据每种粒子排列赋予能量的作用,答案非常严格。在固定粒子数的子空间内,它必须给所有排列加上同样的能量。这样的作用只是把全部能级一起平移,间隔自然不变。只要它对不同排列有所偏爱,加入之后的第一能级间隔就严格低于纯 XY 环的值。这个结论比较的是它与纯 XY 环,并不保证随着耦合强度增加,能隙一路单调减小。
涉及协同跳跃的作用则更有余地。格物的研究员构造了一些非零附加作用:它们对任意状态都不降低能量,却恰好不改变纯 XY 环的基态。由于它们在扭转下不变,它们也不改变那个达到上限的低能扭转态。于是,其他一些能级可以被抬高,最低的间隔却留在原处。
这证明达到上限不只靠“什么也不添加”。不过,这些例子需要精细设计,通常涉及非局域的多体作用,不能据此推断普通材料会普遍具有同样的能谱。
还有一个容易混淆的细节。本文跟随论文,把能级按重数排列:若有两个基态具有相同最低能量,最低两个能级之差就记为零。它并不是“所有简并基态上方到第一个激发态”的间隔。此外,固定粒子数内得到的结论,只有在满足相应全局基态条件时,才能用于整个系统;其他粒子数的子空间中可能有更低的基态。
所以,这项研究并没有求出任意强相互作用环的相图,也没有说明零代价的作用不会改变物理。它做的是在一组明确的对称性和扭转条件下,把第一能级间隔能有多大钉住。远程作用依然可以决定基态长什么样;可要判断那次缓慢扭转有多昂贵,真正需要追踪的是每个过程搬运了什么、各部分相位怎样累加。跨越的距离只是线索,不能代替这笔计算。
研究来源:所附论文《Charge transport, not interaction range, bounds the Lieb–Schultz–Mattis twist cost》,重点见正文公式(14)—(18)及补充材料第 XIII 节。本文报道的是解析结果。全部插画与图表为本篇重新绘制;绘图源码与公式数据见随附 sources/,写作和科学核对记录见 author-review.md。